前提:只针对它适合的对象 ——热敏、高沸点、脂溶性、易氧化降解的液态药物中间体、天然药物提取物、药用油脂、甾体、维生素类物料;水溶性物料、需要高纯度固体 API 场景,分子蒸馏没有优势。
1. 分离温度显著更低,有效抑制降解、异构化、氧化(制药第一核心优势)
传统减压精馏、普通蒸馏,物料必须达到该压力下的沸点才能大量汽化,很多药用热敏物质(甾体、VE、DHA、角鲨烯)在这个温度下很快发生氧化、异构、分解,产生有关物质,直接不符合药典限度。 分子蒸馏依靠分子自由程效应,不需要沸腾,在 0.1~1 Pa 高真空下,在远低于沸点的温度实现组分逸出,大幅减少热降解产物,控制有关物质。
举例:药用角鲨烯、EPA/DHA 鱼油,普通减压蒸馏温度高,过氧化物飙升;分子蒸馏可以低温切割,满足药典过氧化值指标。2. 物料受热停留时间极短
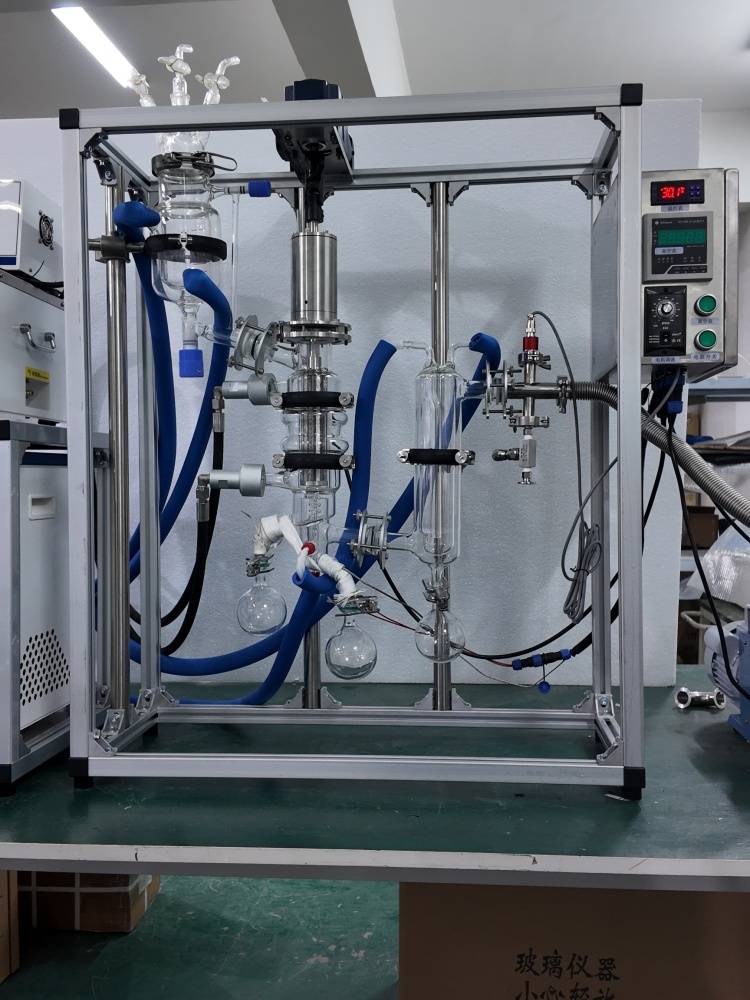
传统釜式减压蒸馏:物料在釜内停留几十分钟甚至数小时;精馏塔内液相停留时间也偏长。 刮膜分子蒸馏液膜厚度仅 0.1–0.5 mm,物料在蒸发面上停留通常只有几秒。 双重保护:低温 + 短时受热,特别适合活性不稳定、受热易失活的药效组分,减少副产物生成。
3. 可以分离一些沸点接近、但分子量 / 分子自由程差异较大的组分
传统精馏依靠相对挥发度、沸点差;很多脂溶性药物体系里,两组分沸点非常接近,精馏很难切分,但分子量不同,分子平均自由程差异明显,分子蒸馏可以实现分离。 典型:鱼油中饱和脂肪酸和 EPA/DHA,沸点接近,常规精馏很难富集,多级分子蒸馏是工业化主流路线。
4. 无沸腾、无鼓泡,不易暴沸冲料,适合高粘度物料
釜式减压蒸馏很容易出现暴沸、夹带,造成产品污染、收率下降;高粘度物料在釜内传热差、局部过热结焦。 分子蒸馏是薄层自由表面蒸发,没有气泡生成,刮膜转子持续更新液膜,传热均匀,适合高粘度药用脂类、甾醇类物料,减少局部碳化。
5. 脱微量低沸 / 残留溶剂能力强,且不破坏主成分
对于一些高沸点热敏中间体,ICH Q3C 要求把高沸点溶剂(NMP、DMSO 等)脱到极低限度; 传统方法:高温真空干燥、长时间减压脱溶,容易破坏中间体; 分子蒸馏可以在低温下脱除微量挥发性组分,实现低残留,同时保护活性结构。
注意:大量溶剂不能直接进分子蒸馏,要前置薄膜蒸发预脱。6. 连续化操作,批间稳定性更好,便于 GMP 生产
传统釜式蒸馏是间歇操作,每一批受热历史、真空波动差异大,批间质量波动大; 工业刮膜分子蒸馏可以连续进料、连续采出轻相、重相,工艺参数稳定,更容易实现连续化 GMP 生产、在线监控,减少人为操作带来的批差异。
7. 溶剂使用量少,降低溶剂残留、溶剂安全与环保压力
对比柱层析、液液萃取:后两者需要大量有机溶剂,后续还要回收溶剂、去除溶剂残留,有防爆、溶剂污染、溶剂残留超标风险; 分子蒸馏属于物理分离,不需要外加萃取溶剂,避免溶剂带入产品、减少溶剂残留风险、减少溶剂防爆和废液处理压力,对药用产品安全性更友好。
8. 对蜡质、胶质的适应性更好(天然药物提取物场景)
超临界 / 溶剂萃取得到的中药脂溶性粗膏,往往含有蜡、胶质;普通加热浓缩很容易糊化、包裹活性物;分子蒸馏薄层蒸发,可同步脱蜡、脱胶质,富集目标脂溶性活性成分。
⚠️ 必须同时说明:对比传统技术的短板(写论文 / 方案一定要配套写上,避免片面)
- 单级分离效率低,理论板很少,没有回流,不能拆分分子量接近的同分异构体;想要高纯度经常需要多级串联,而精馏单台就可以实现多级分离。
- 设备和配套高真空机组投资远高于釜式减压蒸馏、薄膜蒸发器;GMP 级还要冷阱、分子泵等高配置,成本高。
- 不适合水溶性物料、固体 API 结晶纯化;结晶仍然是拿到高纯度固体原料药最主流、成本最低的手段。
- 对进料要求严格:不能含有大量水、大量低沸物、固体颗粒,否则真空机组负荷超标,真空不稳,扩散泵还存在返油风险(GMP 项目需要额外配置冷阱 / 选用分子泵)。
- 参数耦合强,调试难度高于普通减压蒸馏,工艺开发周期更长。
📌 一句话总结(适合直接放进论文 / 报告)
在制药领域,相比于传统减压蒸馏、釜式脱溶、溶剂萃取等工艺,分子蒸馏凭借低温、短停留时间、无沸腾蒸发的特点,显著降低热敏药物及中间体的热降解与氧化风险,更好控制有关物质;同时可在少溶剂条件下实现特定组分切割、微量溶剂脱除,适合脂溶性高附加值药用物料精制;但其单级分离能力有限、投资高,一般作为精制单元,不能替代结晶、精馏等传统主流纯化技术。