大家好,这里是专注表观组学十余年,领跑多组学科研服务的易基因。
DNA甲基化(DNA methylation)可以在不改变DNA序列前提下调控基因表达与细胞命运。本文从DNA甲基化的分子机制到疾病临床应用,系统梳理了DNA甲基化的生物学功能机制(甲基化标记、甲基酶、De Novo/维持甲基化、去甲基化通路、甲基化过程、De Novo/维持甲基转移酶的招募与激活、核小体、TET酶的招募与激活、甲基化重编程、配子特异性去甲基化及甲基化、受精后、定位、分子功能、瞬时效应、与高级染色质结构关系、长期效应)和临床相关性疾病(发育性疾病、实体肿瘤、血液肿瘤、其他疾病中的异常甲基化),并评估了DNA甲基化作为表观遗传时钟、早筛工具、诊断分型依据和药物靶点的临床实践价值和未来展望。
标题:DNA methylation in human disease: from biological mechanisms to clinical applications(DNA甲基化:从生物学分子机制到疾病中的临床应用)
发表时间:2026-10-29
发表期刊:Seminars in Cancer Biology
影响因子:IF20.3/Q1
作者单位:美国国家癌症研究所
DOI:10.1016/j.semcancer.2026.102635
一、DNA甲基化的生物学机制
1、甲基化标记
DNA甲基化是发生在胞嘧啶嘧啶环C-5位的共价修饰。在哺乳动物中,DNA甲基化主要发生于CpG位点。体细胞中约80%的CpG位点发生甲基化,非CpG甲基化比例约为0.5%–3%,其中神经组织(尤其CpA背景)、卵母细胞和胚胎干细胞中非CpG甲基化水平最高。
在人类基因组中,CpG位点在进化过程中甲基化胞嘧啶发生脱氨转化为胸腺嘧啶,导致CpG二核苷酸缺失。同时CpG位点分布不均,约2%的CpG位点在CpG岛成簇,且多位于基因组启动子或基因附近调控区且保持非甲基化状态,超25%的CpG位点位于逆转录转座元件中。
2、甲基酶
胞嘧啶添加和去除甲基均有两种主要模式。添加过程主要由DNA甲基转移酶(DNMTs)催化,这些酶以S-腺苷甲硫氨酸(SAM)为甲基供体(图1),通过碱基转换机制引入甲基化。两种主要机制为de novo甲基化和维持甲基化(图2)。
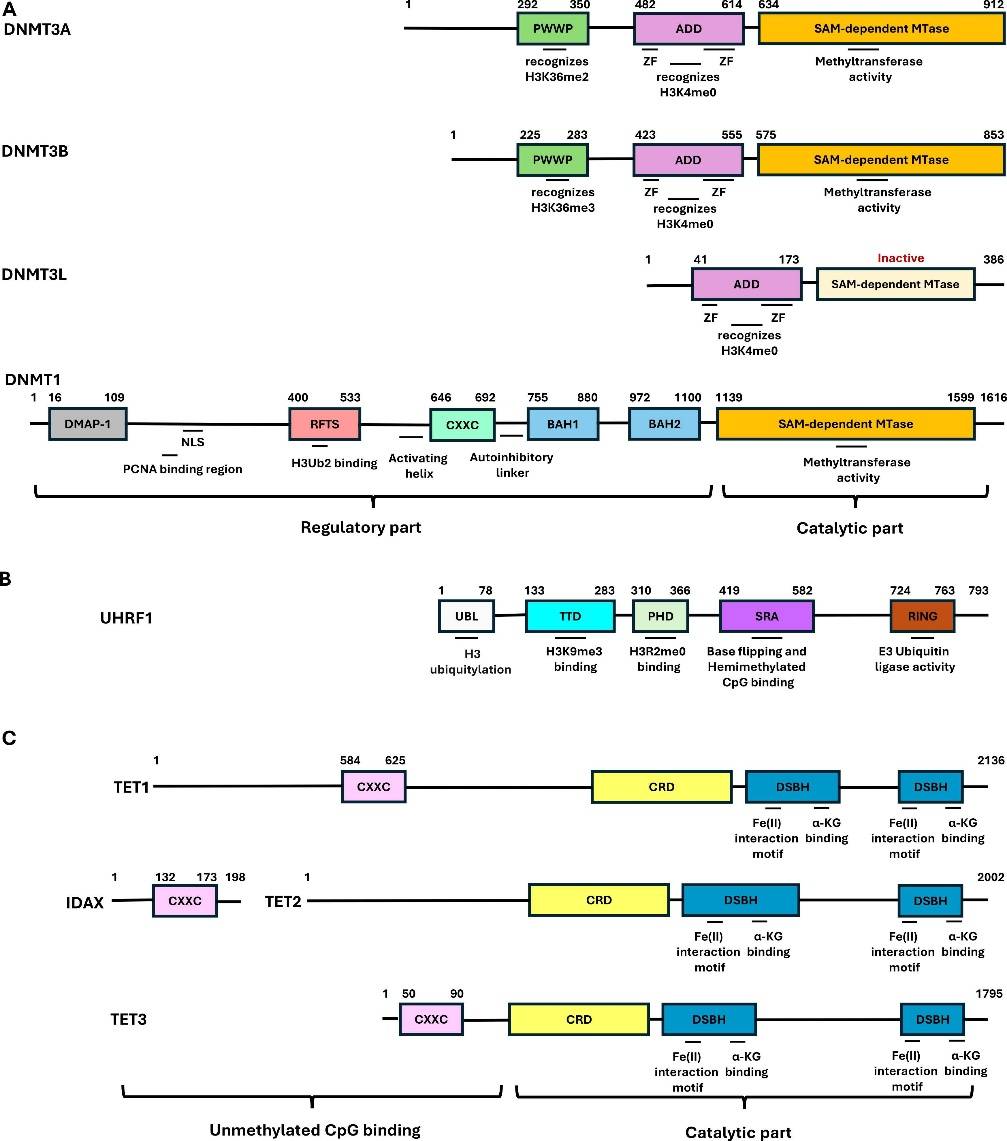
图1:DNMTs(A)、UHRF1(B)和TET酶(C)的结构域组成
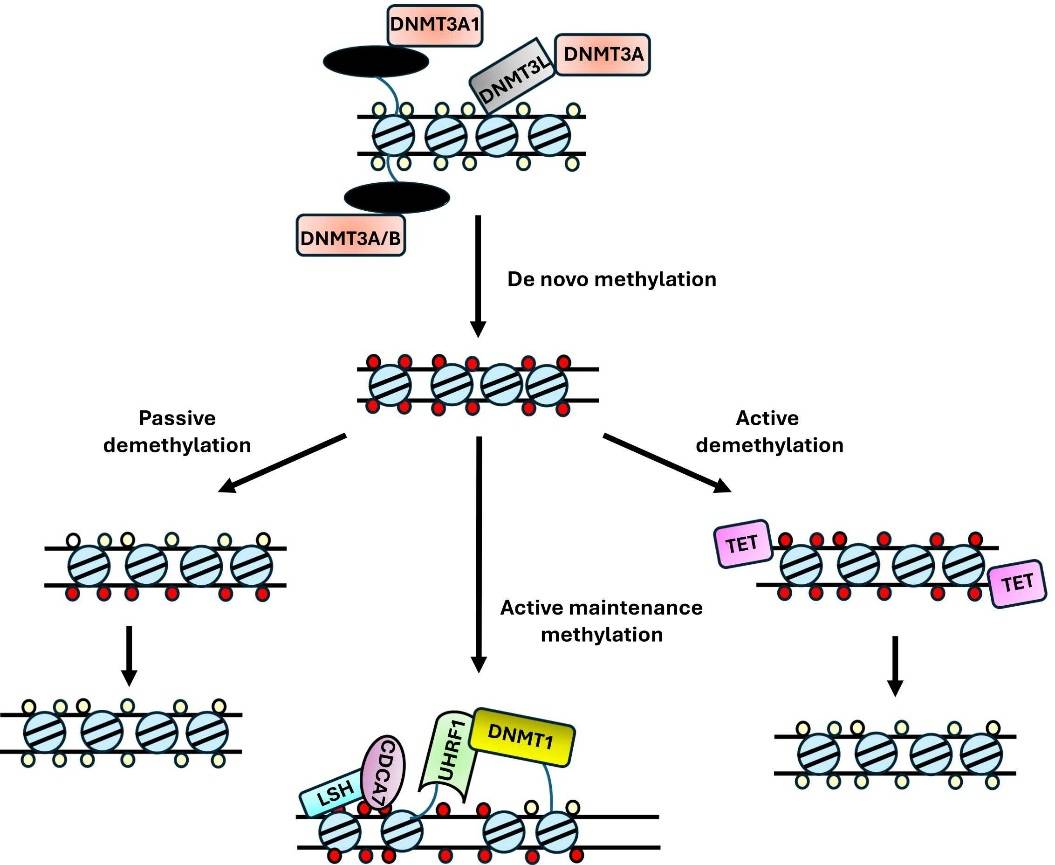
图2:de novo甲基化与维持甲基化。
- DNMT3A或DNMT3B负责de novo甲基化,将甲基基团(红圆)添加到DNA两条链的非甲基化CpG位点(黄圆),从而建立新的甲基化标记。DNMT3L作为辅因子参与DNMT3A招募与激活。H3K36me2将DNMT3A招募至基因间区,H3K36me3参与将DNMT3B招募至活跃基因体。DNA复制后,DNMT1对DNA甲基化主动维持,在半甲基化DNA上重建甲基化标记。LSH通过CDCA7重塑染色质,介导DNA被DNMT1甲基化;DNMT1通过UHRF1招募至半甲基化靶位点。UHRF1分别通过TTD域和PHD域识别H3K9me3标记和未修饰H3R2。TET酶负责DNA的主动去甲基化,尤其在发育和分化过程中。
- 被动去甲基化发生在DNMT1/UHRF1维持甲基化缺失条件下。在被动去甲基化过程中,甲基化标记在每一轮复制后稀释。
3、De Novo甲基化
De novo甲基化包括对两条DNA链上相对应的两个非甲基化CpG位点进行修饰,这一过程主要由DNMT3A和DNMT3B负责,尤其参与配子细胞、早期胚胎发生和细胞分化全程。非催化家族成员DNMT3L作为辅因子招募并激活DNMT3A,神经组织中的非CpG甲基化则归因于DNMT3A/3B的脱靶活性。
4、维持甲基化
CpG甲基化维持发生在DNA复制之后,主要由DNMT1在UHRF1协助下完成。DNA复制产生半甲基化DNA,其特征为亲本链上CpG位点甲基化,新合成链上CpG未甲基化。UHRF1识别半甲基化位点并招募、激活DNMT1,DNMT1对半甲基化DNA的底物偏好性高于未甲基化DNA。目前还没有确切已知的非CpG甲基化维持机制。
5、两条去甲基化通路:主动与被动
a. 被动去甲基化:发生于复制叉处的DNMT1维持活性缺失时,导致DNA甲基化水平随细胞分裂逐代降低。
b. 主动去甲基化:由TET酶家族(包括TET1、TET2和TET3)负责。这些Fe(II)和α-酮戊二酸依赖性双加氧酶将5-甲基胞嘧啶(5-mC)氧化为5-羟甲基胞嘧啶(5-hmC),并进一步转化为5-甲酰胞嘧啶(5fC)和5-羧基胞嘧啶(5caC)。这些修饰的胞嘧啶丰度远低于甲基胞嘧啶,其中5-hmC是主要的中间产物。
6、甲基化过程
CpG甲基化过程包括三个主要方面:DNMT被招募到特定基因组位点、酶激活、克服核小体等障碍。
7、De novo甲基转移酶的招募与激活
De novo甲基转移酶DNMT3A与DNMT3B结构相似,均含催化甲基转移酶域及PWWP/ADD互作域。DNMT3s依赖特定的组蛋白翻译后修饰识别及与调控蛋白支架互作被动态招募至染色质,PWWP域识别组蛋白修饰,促进酶向基因组不同区域招募。
ADD域特异性识别非甲基化H3K4,并通过介导自抑制调控DNMT3A活性,识别非甲基化H3K4后构象改变解除自抑制、激活催化位点,从而将DNMT3活性限制在非甲基化H3K4靶区域。因此通常与甲基化H3K4相关的CpG岛保持非甲基化状态。
8、维持甲基转移酶的招募与激活
维持甲基化标记是DNMT1的主要功能,该招募由UHRF1识别复制叉区域的半甲基化CpG及复制持续因子PCNA协同完成。UHRF1是含5个保守域的多域蛋白,可通过SRA域识别5-mC(碱基转换进入特化口袋)。UHRF1还可作为E3泛素连接酶泛素化PAF15,增强DNMT1与结合于PCNA泛素化PAF15的互作,从而将DNMT1招募至作为滑动夹的PCNA。DNA连接酶1(LIG1)经甲基化修饰后也可被UHRF1识别,参与UHRF1/DNMT1向复制灶招募。UHRF1还通过TTD识别H3K9me3、通过PHD识别未修饰H3R2。
DNMT1处于RFTS域和自抑制连接子嵌入催化核心阻挡DNA的双重自抑制状态,半甲基化DNA与H3Ub2共同解除抑制使DNA进入催化核心。激活后以碱基转换机制甲基化互补链上被翻出的非甲基化胞嘧啶。BAH1/2域为其S期靶向复制灶所必需,N端DMAP1结构域结合DMAP1形成抑制性转录复合体DNMT1-DMAP1-HDAC2。
9、核小体是DNMTs的屏障
核小体是染色质的基本结构单位,由约147bp的DNA缠绕组蛋白核心组成。体外和体内研究均表明,当DNA缠绕在核小体中时,DNMTs无法有效甲基化DNA。而核小体侧翼的DNA片段(称为连接DNA)可被DNMTs修饰,包括de novo酶DNMT3A和DNMT3B以及维持酶DNMT1。
10、TET酶的招募与激活
TET酶向染色质招募由DNA结合域和外蛋白成员共同参与。TET活性主要产物5-hmC常发生在高表达基因和活跃增强子区。TET1和TET3含N端CXXC锌指域,偏好富集于CpG基因组区域。因染色体倒位分离为特异性基因IDAX,TET2缺失CXXC域。TET蛋白富集于半胱氨酸域(CRD)和长度不一低复杂度连接子分隔的两个双链β-螺旋(DSBH)区,DSBH结合α-酮戊二酸和Fe(II)等催化必需辅因子。
除DNA结合域外,TET蛋白还可通过转录因子互作被招募至特定基因组位点,其活性依赖于Fe2+和α-酮戊二酸等辅因子,并受磷酸化、GlcNA酰化、泛素化、乙酰化等翻译后修饰调控。在某些癌细胞中,其产生的致癌代谢物D-2-羟戊二酸(D-2-HG)可抑制TET活性,导致与癌症相关的甲基化模式改变。
11、DNA甲基化重编程
在哺乳动物发育过程中会发生DNA甲基化模式重编程。亲本基因组的表观遗传记忆被去除,随后在胚胎发生和细胞分化过程中重新建立。重编程过程包括去甲基化与随后的甲基化,分别在配子特化期和受精后胚胎发生和细胞分化期间发生(图3)。
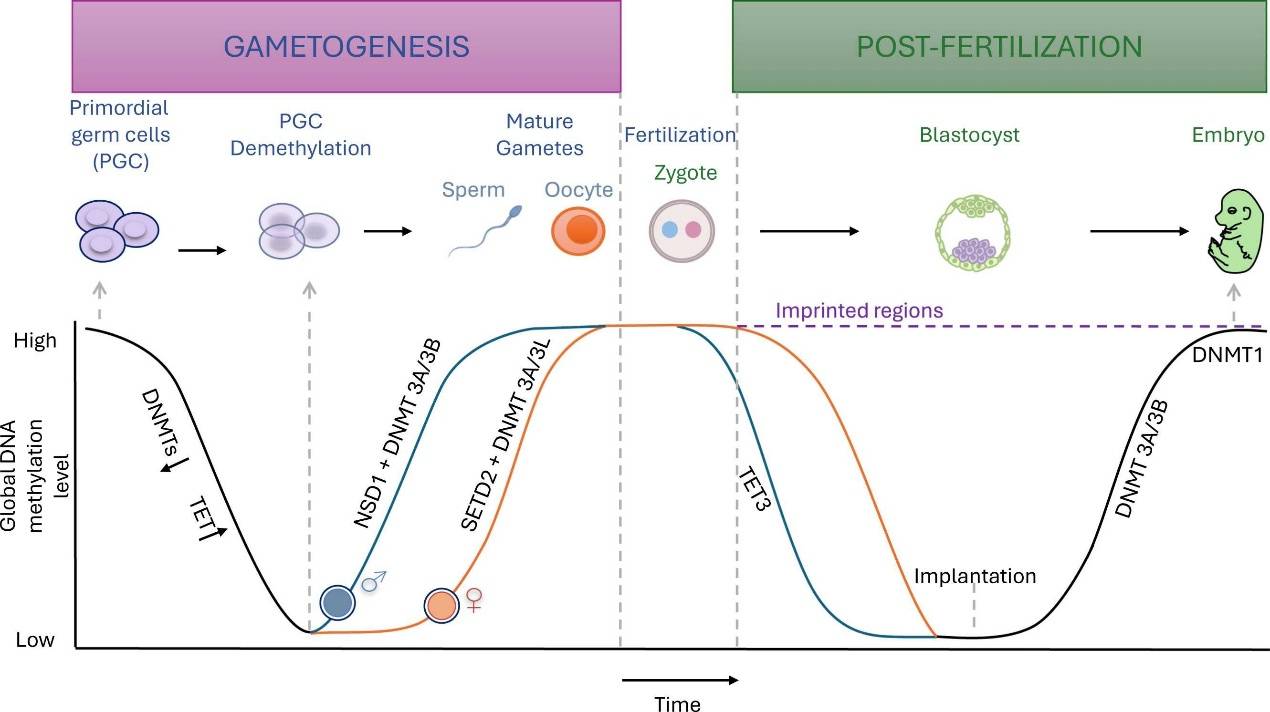
图3:发育过程中的DNA甲基化重编程。
原始生殖细胞(PGCs)在增殖过程中经历广泛的DNA去甲基化(黑线),这一过程包括由DNMT1招募受损或DNMT1表达抑制导致的被动去甲基化,以及由TET酶招募介导的主动去甲基化。性别决定后,在组蛋白甲基转移酶NSD1辅助下,通过DNMT3A/3B在雄性生殖细胞系中(蓝线)以及在SETD2辅助下,通过DNMT3A/3L在雌性生殖细胞系中(红线)进行de novo甲基化,建立性别特异性甲基化模式。受精后,亲本基因组经历另一波去甲基化,其中父本基因组(蓝线)通过TET3快速主动去甲基化,而母本基因组(红线)通过复制依赖性缓慢被动去甲基化。印记调控区(紫线)很大程度上免受去除影响,从而保留亲本源特异性甲基化和印记基因表达。在囊胚植入期间,整体DNA甲基化达到最低水平,随后在植入后通过DNMT3A/3B重新建立,导致发育中胚胎高甲基化,并由DNMT1维持。
12、配子特异性去甲基化及随后的特异性甲基化
在配子发生过程中,被动去甲基化和主动去甲基化机制共同负责去除发育过程中的配子全基因组DNA甲基化标记。甲基化丢失起始于原始生殖细胞(PGCs)在上胚层形成并向性腺迁移时伴随广泛的细胞增殖。全局DNA去甲基化部分通过DNMT1招募失败,导致DNA复制后甲基化CpG位点稀释,并因DNMT3A和DNMT3B抑制而进一步增强。在印记基因、失活X染色体CpG岛、生殖细胞系特异基因等位点丢失前,先发生全基因组去甲基化。除被动去甲基化外,TET酶介导的主动去甲基化发生于某些印记基因和生殖细胞特异性启动子区域。
当小鼠胚胎第13.5天雄性前精原细胞降至约5%–10%CpG甲基化后,会发生第二波de novo甲基化。ICR依据亲本来源建立甲基化,确保约100-200个印记基因的等位特异表达,卵母细胞中DNMT3A与DNMT3L共同建立甲基化模式。雄性生殖细胞由DNMT3A和DNMT3B负责,DNMT1终生维持ICR甲基化模式。配子中还出现数百个特异性差异甲基化区(DMR),但在受精后去除。H3K36甲基化标记参与DNA甲基化,可能作为DNMT3A/3B的招募信号。
13、受精后
精子基因组的特点是DNA甲基化水平高并被精蛋白紧密包装。而卵母细胞基因组主要在H3K36me标记区域CpG甲基化,以及在H3K4me3甲基化约22%基因组区域广泛DNA低甲基化。
受精后,亲本基因组经历动态去甲基化事件,直至囊胚植入期。父本基因组通过细胞分裂和维持甲基转移酶DNMT1限制特定基因组区域可及性而经历被动去甲基化,TET3介导的氧化也参与去甲基化(主要为父源基因组),但该事件是否依赖复制仍存在争议。
在小鼠囊胚植入时的DNA甲基化水平降低。植入前阶段伴随着逆转录转座元件持续重新激活,提示逆转录转座元件可能参与协调合子基因组激活和植入前胚胎发育期间的基因表达。植入后,囊胚内细胞团(ICM)产生多能外胚层,随后形成三个主要胚层,继而进一步细胞分化。在谱系特化和组织形成过程中,DNMT3A和DNMT3B建立细胞类型特异性甲基化模式,并伴随相应的细胞类型特异性基因表达谱。胚胎发生过程中DNA甲基化的主要功能是保证印记基因正确表达、抑制生殖细胞系和谱系定向基因、抑制逆转录转座元件、抑制隐蔽启动子异常转录。
在脑组织中,非CpG甲基化在出生后积累(尤其CAC位点),DNMT3A参与出生后有丝分裂后神经元中非CpG甲基化维持。
14、定位
DNA甲基化模式在配子发育、胚胎发生和细胞分化期间经历显著变化。尽管甲基化谱在发育阶段高度动态,但一旦在体细胞中建立,就变得相对稳定。
大部分基因组呈广泛CpG甲基化(约80%位点甲基化),包括需甲基化沉默与维持基因组稳定性的逆转录转座元件和配子特异基因。印记基因的初级DMRs在生殖细胞中形成,并在生物体全生命过程中维持。次级DMRs可在受精后产生,可能归因于等位基因特异性转录。
低甲基化区偏好活性启动子、远端调控区和CpG岛,且半数位于转录起始位点。蛋白-DNA互作可通过空间阻碍抑制de novo甲基化,或经TET促进主动去甲基化。许多细胞类型基因体位于5-50kb大低甲基化区(称为DNA甲基化谷),主要富集于转录因子和发育调控基因。
5-hmC在胚胎干细胞中富集于二价启动子和远端调控元件,在分裂后神经元中富集于增强子和基因体,并与基因表达正相关。非CpG甲基化主要发生于神经组织,尤其在少CpG区域,这些区域在蛋白-DNA互作位点呈低甲基化。基因体甲基化水平与基因表达呈负相关。
15、DNA甲基化的分子功能
DNA甲基化参与哺乳动物分化和发育相关过程。DNMT1或DNMT3B缺失导致胚胎致死,DNMT3A敲除导致出生后致死。甲基化功能被分为瞬时效应(DNA物理性质及与甲基胞嘧啶互作蛋白的效应)和长期效应(影响转录与基因组稳定性)。
16、瞬时效应
DNA甲基化影响DNA的力学与物理性质。向DNA分子添加甲基增加其疏水性,并介导DNA螺旋的几何构型发生微变化,导致大沟微加宽、小沟相应收窄,使整体甲基化DNA更刚硬、弹性降低。且这些结构变化程度具有序列依赖性,如刚性A-tract邻近的甲基产生更显著的DNA结构改变。
甲基化CpG步骤刚性增加可增强或降低核小体稳定性,取决于特定DNA序列背景,进而影响核小体定位、密度及最终压缩程度。甲基化可调控增强子或启动子区DNA结合因子的亲和力。疏水性甲基可直接影响结合基序大沟内的互作,或重塑DNA结合位点结构。甲基化还通过改变核小体稳定性或重定位核小体、促进或抑制DNA序列可及性来影响结合因子招募,进而激活或抑制转录。
此外,甲基化与某些核小体组蛋白修饰存在互作。H3K36me3被DNMT3A/3B的PWWP识别引导特定区域甲基化,而甲基化H3K4抑制DNMT募集。全局DNA甲基化丢失导致H3K27me3(与抑制性染色质相关)水平升高。
17、DNA甲基化与高级染色质结构
哺乳动物基因组呈层级组织,分为区室、拓扑关联域(TAD)和染色质loop,DNA甲基化可在多个层级调控该结构。小鼠胚胎干细胞研究显示TET蛋白缺失导致区室A内甲基化增加、区室B减少,此类改变与染色质区室化减弱相关。结肠癌细胞系中DNMT1和DNMT3B缺失导致全局低甲基化、区室组织不稳定及复制时序改变。有研究报道细胞分化中染色质区室形成可能先于甲基化变化,提示二者存在双向关系。
18、长期效应
DNA甲基化改变DNA的力学与物理性质、影响核小体定位,并影响与转录因子、CTCF、甲基-DNA结合蛋白等多种DNA结合因子互作。此外组蛋白修饰变化和高级染色质结构变化共同产生多种下游效应,主要影响转录调控和基因组稳定性。
除了抑制逆转录和染色体重排外,DNA甲基化还通过维持微卫星稳定性、影响DNA损伤修复以及防止染色体异常,以维护基因组完整性。
二、临床应用1、疾病中的异常甲基化
疾病异常甲基化机制中遗传突变导致的发育性疾病、异常DNA甲基化谱的癌症、DNA甲基化相关基因体细胞突变的血液肿瘤,以及其他异常甲基化相关疾病。
2、发育性疾病
发育性疾病甲基化异常模式由甲基化调控酶的遗传性或新生突变引起,导致发育障碍。
DNMT1突变:与多种神经退行性疾病有关。包括遗传性常染色体显性感觉神经病IE型(HSN1E)(OMIM 614116),伴听力损失和行为表现,以及常染色体显性小脑共济失调、失聪和发作性睡病(ADCADN)(OMIM 604121)。
DNMT3A常染色体显性突变:导致Heyn-Sproul-Jackson综合征(HESJAS),特征为小头侏儒和全局发育迟缓(OMIM 618724)。DNMT3A突变还与Tatton-Brown-Rahman综合征(TBRS)和急性髓系白血病(AML)风险增加相关。
DNMT3B突变:可导致面肩肱型肌营养不良症(FSHD),一种双基因显性遗传病(OMIM 619478),特征为进行性肌无力。
UHRF1常染色体隐性突变:可影响印记基因簇的ICRs甲基化,导致多位点印记紊乱(MLID)。
TET2突变:导致免疫缺陷75(IMD75)(OMIM 619126),一种常染色体隐性疾病,特征为免疫缺陷、自身免疫、发育迟缓和淋巴增殖性疾病风险增加。功能丧失突变导致血细胞DNA甲基化和羟甲基化广泛变化,免疫缺陷与类别转换重组缺陷相关。
TET3突变:导致Beck-Fahrner综合征(BEFAHRS)(OMIM 618798),以常染色体显性或隐性方式遗传,特征为神经发育迟缓、智力障碍和行为异常。功能性TET3丧失导致外周血中特异性髙甲基化谱。
DNMT3B、ZBTB24、CDCA7、LSH/HELLS任一基因突变:DNMT3B(ICF1;OMIM 602900)、ZBTB24(ICF2;OMIM 614064)、CDCA7(ICF3;OMIM 609937)和 LSH/HELLS(ICF4;OMIM 603946)四个基因任一突变均可导致常染色体隐性遗传的免疫缺陷、着丝粒不稳定、面部异常(ICF)综合征。分子表型涉及着丝粒周围卫星重复序列低甲基化和全局低甲基化,差异取决于特定基因突变。
MECP2突变:导致RETT综合征(OMIM 312750),一种X连锁显性神经发育障碍,几乎仅发生于女性。MECP2还可识别在脑中普遍存在的非CpG甲基化,将NCoR1/2复合体招募至甲基化DNA,从而全局调节基因表达,尤其在神经元中。
印记基因表达改变:归类为印记障碍,影响生长、发育和代谢的相似表型。约一半由差异甲基化区域(DMRs)DNA甲基化变化引起。
3、癌症
DNA甲基化模式变化是所有类型癌症的广泛特征。有观点认为DNA甲基化改变可能影响的基因多于基因突变本身。除了TET2和DNMT3A等基因及其他DNA甲基化调控因子突变已被充分记录外,DNA甲基转移酶(DNMT)表达失调也在各种癌症中被注意到,但甲基化变化的潜在原因尚未完全阐明。已知的是,甲基化特征具有细胞类型特异性,可用于分类癌症类型和识别干细胞样特征。
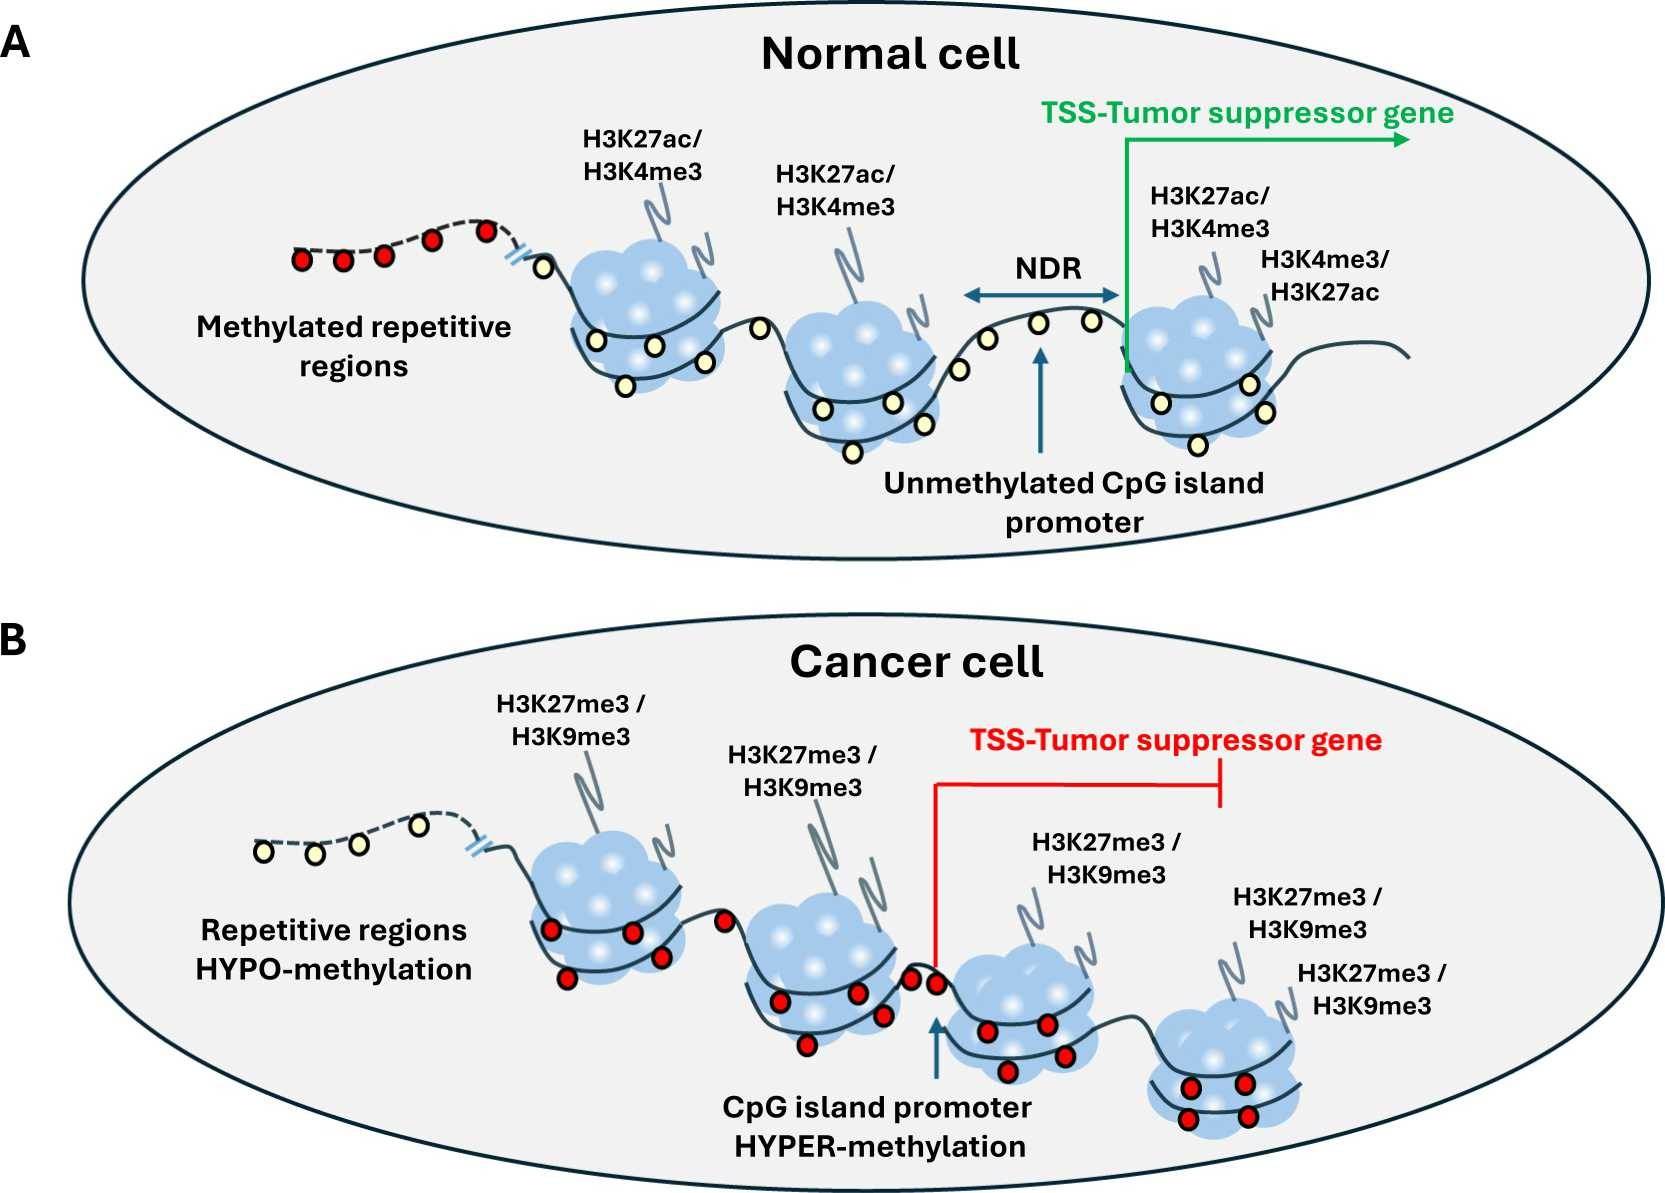
图4:正常细胞与癌细胞的DNA甲基化谱肿瘤抑制基因(TSG)位点示意图
展示转录起始位点(TSS)、CpG岛启动子、核小体组蛋白尾修饰以及基因组DNA甲基化。红圆表示甲基化CpG二核苷酸,黄圆表示非甲基化CpG二核苷酸,虚线表示基因组重复区域。
A.正常细胞。与启动子相关的CpG岛非甲基化位于核小体缺失区(NDR)。正常细胞中包括逆转录转座元件在内的重复区域甲基化。活性组蛋白标记(H3K4me3/H3K27ac)的核小体伴随开放、非甲基化、转录状态,且TSG表达(绿色箭头)。
B.癌细胞。癌细胞在包括逆转录转座元件在内的重复区域发生全基因组低甲基化,可能导致重复序列的重新激活和基因组不稳定,而启动子CpG岛高甲基化。抑制性标记(H3K9me3/H3K27me3)、旧NDR上的核小体占据以及广泛的启动子甲基化抑制TSG(红线)。
癌症相关甲基化突变的显著特征是启动子区CpG岛靶向高甲基化,这在正常细胞中很少发生(图4)。转录起始位点高甲基化导致肿瘤抑制基因转录沉默,但这些基因可使用DNA低甲基化剂(如阿扎胞苷和地西他滨)重新激活。被Polycomb抑制复合体靶向基因在高甲基化基因中显著富集。高甲基化范围超出蛋白编码基因,影响miRNA基因等非编码区域,远端调控区域可发生高甲基化,导致下游基因沉默;高甲基化还影响CTCF结合位点,改变三维染色质构型并影响增强子-启动子互作。
除局部高甲基化外,癌症还表现出全基因组甲基化丢失特征。这种丢失会导致通常沉默的逆转录转座元件(尤其是LINE和Alu元件)重新激活。一项对癌症患者的综合研究显示,约一半患者至少有一个体细胞LINE1逆转录转座事件,结肠癌和肺癌患者患病率最高。着丝粒周围区域重复序列去甲基化可促进染色体畸变和非整倍体。
印记基因甲基化模式异常也在癌症中经常观察到。例如,印记丢失导致双等位基因表达,已在Wilms瘤和结肠癌的胰岛素样生长因子II(IGF2)基因中被记录。此外,一些先天性印记障碍与癌症风险增加相关。
体细胞DNMT3A突变:在AML中高度普遍(OMIM 601626)。最常见的DNMT3A突变(R882H)破坏其催化活性并改变其对侧翼序列偏好,从而改变DNA甲基化谱。
体细胞TET2突变:与骨髓增生异常综合征(MDS)(OMIM 614286)、AML、各种淋巴瘤亚型和MDS/骨髓增殖性肿瘤(MDS/MPN)重叠综合征相关。
IDH1和IDH2基因突变:在许多癌症中存在,AML和胶质瘤中患病率较高。这些突变导致致癌代谢物D-2-羟基戊二酸(D-2-HG)积累,抑制TET酶,导致启动子区CpG岛高甲基化。
4、其他疾病中的异常甲基化
炎症与DNA甲基化模式变化相关,例如胃癌发病的主要风险因素是幽门螺杆菌感染。在胃癌动物模型中,幽门螺杆菌引起的炎症导致CpG岛高甲基化,该效应可被免疫抑制药环孢素A干预来抑制。
在阿尔茨海默病和帕金森病等神经性疾病中鉴定出异常的DNA CpG甲基化特征。这些特征包括参与突触可塑性和记忆形成基因的启动子高甲基化,以及与多巴胺能信号、线粒体功能和神经炎症相关基因的高甲基化。
在自闭症谱系障碍(ASD)中观察到SHANK蛋白家族和MECP2等神经生物学相关基因的CpG高甲基化和转录抑制。
在脆性X综合征(FXS)中表现为FMR1基因启动子区异常CGG三核苷酸重复扩增的甲基化。该甲基化促进FMR1转录抑制,进而导致该神经发育障碍。
对患者海马和前颞新皮质及动物模型脑组织研究揭示了癫痫的数千个差异甲基化区域。
在亨廷顿病(HD)中也报道了DNA甲基化变化及相关基因抑制。减少DNA甲基化可降低亨廷顿蛋白诱导的神经元毒性,并恢复包括BDNF在内的靶标基因正常表达。
另外也有研究揭示了肌萎缩侧索硬化(ALS)、额颞叶痴呆(FTD)、精神分裂症和焦虑障碍等疾病中的异常DNA甲基化变化。
三、临床实践1、衰老预测
DNA甲基化模式随哺乳动物的衰老发生显著改变(图5)。整体甲基化水平随衰老降低,但某些区域(如Polycomb靶基因)发生高甲基化。某些特定CpG位点的甲基化状态与年龄紧密相关,这种关系称为“表观遗传时钟”,可以准确估计组织年龄,并预测总体死亡风险以及癌症、心血管疾病或神经退行性疾病等年龄相关疾病风险。饮食改变结合生活方式改变有可能逆转表观遗传时钟。
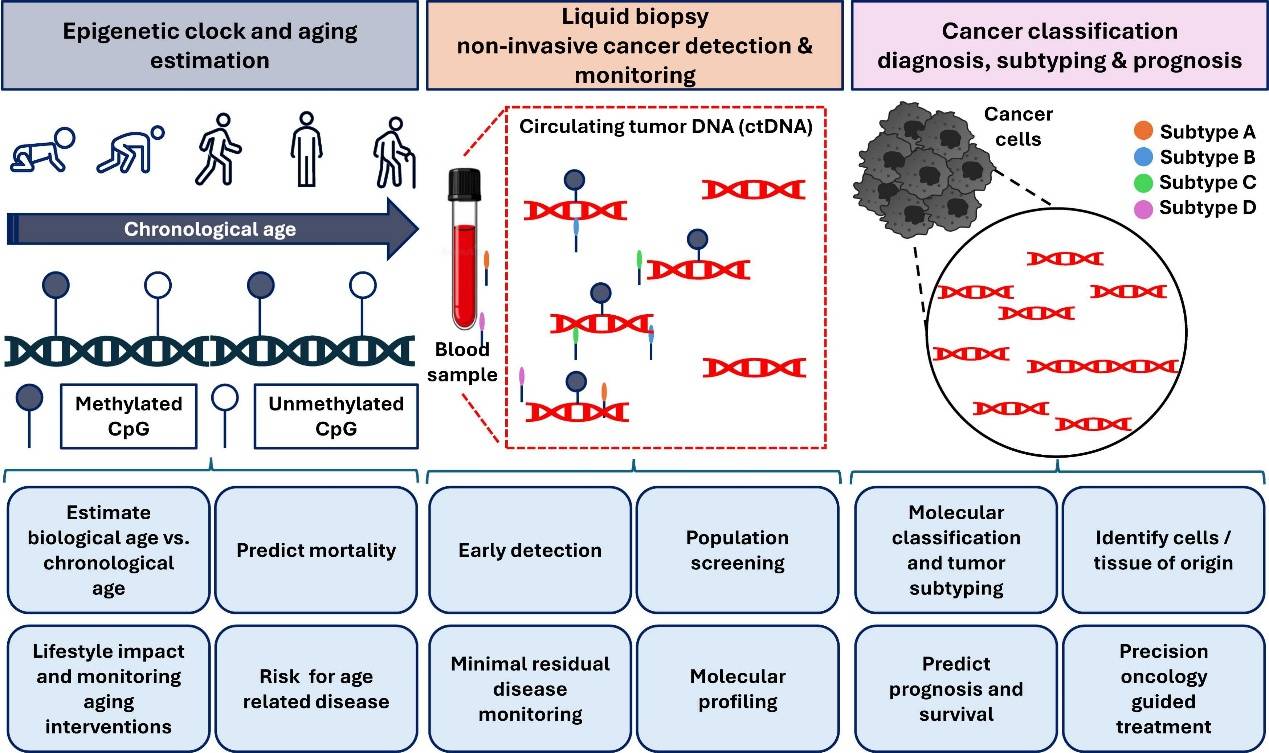
图5:DNA甲基化谱分析的临床应用。
DNA甲基化谱分析已发展成为不同医学领域的多功能临床工具。
基于DNA甲基化特征表型的表观遗传时钟可估算生物年龄并预测与年龄相关疾病风险。
通过检测血液中循环游离细胞DNA(cfDNA)和肿瘤来源DNA(ctDNA)可实现非侵入性癌症检测、治疗疗效监测,也可通过液体活检检测残余病灶。
在肿瘤学领域,全基因组甲基化特征表型有助于肿瘤分类、分子亚型划分、预后判断以及个性化治疗决策。
2、癌症早筛与人群筛查
DNA甲基化分析对癌症早期检测和人群筛查具有重要的应用价值。理论上可检测来自新鲜、冷冻或福尔马林固定石蜡包埋组织(FFPE)的肿瘤细胞基因组DNA甲基化,液体活检技术也可检测血液、尿液、粪便、痰液等体液中的循环游离DNA(cfDNA)。
除癌种特异检测外,多癌种早期检测(MCED)检测循环cfDNA中更广泛的甲基化特征以发现多种恶性肿瘤并预测癌症信号来源。例如前瞻性队列研究PATHFINDER检测了6,662名≥50岁无症状成人的cfDNA,一共1.4%参与者检出癌症信号,其中38%经后续验证为正确的癌症诊断(阳性预测值PPV);该研究检测特异性达99.1%,改进后的检测将特异性提升至99.5%、PPV提升至43.1%。
3、提高诊断与预后准确性
由于DNA甲基化模式携带组织特异性和发育阶段特异性特征,甲基化分析对于在组织病理学结果不确定时提高诊断信心尤其有价值。例如在约40%–50%的中枢神经系统肿瘤描述性或不确定诊断病例中,DNA甲基化有助于做出决定性诊断。
DNA甲基化谱还用于进一步分子分类、确定未知来源肿瘤、以及细分既往均质性肿瘤(包括中枢神经系统、软组织和骨肿瘤)。例如归类为Group3和Group4的髓母细胞瘤可细分为八个亚型,每个亚型具有差异性驱动基因改变和生存结局,从而改进治疗方案和总体生存率。
最后,DNA甲基化分析对预测某些药物反应同样具有重要价值。例如在胶质母细胞瘤患者中,MGMT基因甲基化预测烷化剂化疗反应和疾病结局;PITX2基因甲基化预测高风险乳腺癌化疗反应和预后。
4、用甲基化抑制剂治疗癌症
小分子5-氮杂胞苷(阿扎胞苷)和5-氮杂-2’-脱氧胞苷(地西他滨)是临床上使用的DNA甲基化抑制剂。地西他滨与胞苷脱氨酶抑制剂cedazuridine的联合方案已获批口服给药。阿扎胞苷获FDA批准用于无法接受强化治愈性治疗的成人AML,也用于某些类型的成人MDS(包括慢性粒单核细胞白血病CMML),以及新诊断的儿童粒单核细胞白血病(JMML)。地西他滨同样适用于MDS(包括CMML)治疗。
四、未来展望过去几十年在理解DNA甲基化方面取得了显著进展,尤其是其与疾病影响的关系研究和临床应用上。但该领域面临两大局限:
- 研究人员需要进一步细化如何识别与肿瘤发生、肿瘤进展和治疗反应相关的候选DNA甲基化变化。
- 一旦这些候选基因DNA甲基化变化被识别,需要开发能够在特定位点调控DNA甲基化的药物。
DNA甲基化的复杂模式为未来在识别可指导治疗适应和预测临床治疗反应的生物标志物方面取得重大进展提供了重要前景。癌症中甲基化特征的位点特异性操作可能带来治疗益处,如实现肿瘤缓解、防止耐药、提高生存率,并可能治愈癌症。
参考文献:
Mallik R, Gupta P, Gupta AK, Chaturvedi P, Pillai V, Muegge K. DNA methylation in human disease: from biological mechanisms to clinical applications. Semin Cancer Biol. 2026 Oct 29:102635. doi: 10.1016/j.semcancer.2026.102635.